23 сентября 1998: талидомид вернулся в американскую медицину
Препарат, ставший символом лекарственной катастрофы, вернулся на рынок — вместе с новой системой контроля риска
23 сентября 1998 года компания Селджен (Celgene) начала коммерческий запуск талидомида (thalidomide) под брендом Thalomid в США. За два месяца до этого FDA разрешило препарат для лечения узловатой лепрозной эритемы — тяжёлого воспалительного осложнения лепры. Возвращение молекулы, навсегда связанной с одной из крупнейших лекарственных трагедий XX века, стало возможным только при принципиально новом условии: контролировать нужно было не просто сам препарат, а весь путь от врача и аптеки до конкретного пациента.
Лекарство, которого в США когда-то не должно было быть
К концу 1950-х талидомид казался почти идеальным седативным препаратом. Его разработала немецкая компания Грюненталь (Grünenthal), а лекарство быстро распространилось во многих странах и использовалось в том числе беременными женщинами для уменьшения тошноты.
Затем появилась связь, изменившая историю фармацевтического регулирования: воздействие талидомида во время беременности оказалось связано с тяжёлыми врождёнными пороками развития, особенно конечностей. Тысячи детей в Европе и других странах родились с аномалиями развития; многие беременности закончились выкидышами или мертворождением.
В США история сложилась иначе.
В сентябре 1960 года американская компания William S. Merrell подала в FDA заявку на талидомид под торговым названием Kevadon. Одним из первых препаратов, попавших на рассмотрение нового медицинского эксперта FDA Фрэнсис Олдем Келси (Frances Oldham Kelsey), оказался именно он.
Келси не удовлетворили представленные данные о безопасности. Несмотря на давление компании и неоднократные попытки добиться разрешения, она не позволила заявке вступить в силу.
Когда в конце 1961 года связь талидомида с тяжёлыми врождёнными пороками стала очевидной, решение Келси превратилось в один из самых известных эпизодов истории FDA.
Но есть деталь, которая делает эту историю менее чёрно-белой, чем её обычно рассказывают. Хотя талидомид так и не получил разрешения для продажи в США, William S. Merrell успела распространить более двух миллионов таблеток среди врачей в рамках тогдашней системы исследовательского применения. По материалам FDA, препарат получили около 20 000 американских пациентов.
Именно такие слабые места существовавшей системы стали одним из аргументов в пользу реформы лекарственного законодательства.
В 1962 году поправки Кефовера — Харриса существенно изменили американскую модель регулирования: производителю стало недостаточно продемонстрировать безопасность нового лекарства — требовались также доказательства эффективности, усилился контроль клинических исследований и появились более строгие требования к обращению лекарств.
Казалось, история талидомида закончилась.
Она только начиналась.
Молекула оказалась сложнее своей репутации
Катастрофа не означала, что талидомид перестал обладать фармакологической активностью.
Препарат воздействует на иммунные и воспалительные процессы. Со временем врачи обнаружили его эффективность при узловатой лепрозной эритеме — erythema nodosum leprosum, или ENL. Это тяжёлое воспалительное осложнение лепры, при котором могут возникать болезненные кожные поражения и системные проявления.
Парадокс был очевиден.
Перед медициной находилась молекула с реальной терапевтической пользой и одновременно с одним из наиболее известных тератогенных рисков в истории фармакологии. Тератогенность означает способность вещества нарушать развитие эмбриона или плода и вызывать врождённые пороки.
Обычная логика «разрешить или запретить» здесь работала плохо.
16 июля 1998 года FDA одобрило талидомид (Thalomid) компании Селджен для острого лечения кожных проявлений умеренной и тяжёлой ENL, а также для профилактики и подавления рецидивов этих проявлений.
Это не было реабилитацией талидомида.
FDA фактически признало другое: лекарство может иметь крайне серьёзный риск и одновременно клиническую ценность, если существует способ сделать его применение контролируемым.
23 сентября препарат вышел на рынок
Между регуляторным разрешением и реальным появлением лекарства существует важная граница, которая особенно понятна людям, работающим в фармацевтической индустрии.
Одобрение препарата ещё не означает, что он оказался у пациента.
Согласно документам Селджен, сохранившимся в архиве FDA, американский коммерческий запуск Thalomid состоялся 23 сентября 1998 года.
Первый постмаркетинговый рецепт был отпущен 1 октября.
Но самое интересное происходило не с упаковкой препарата, а вокруг неё.
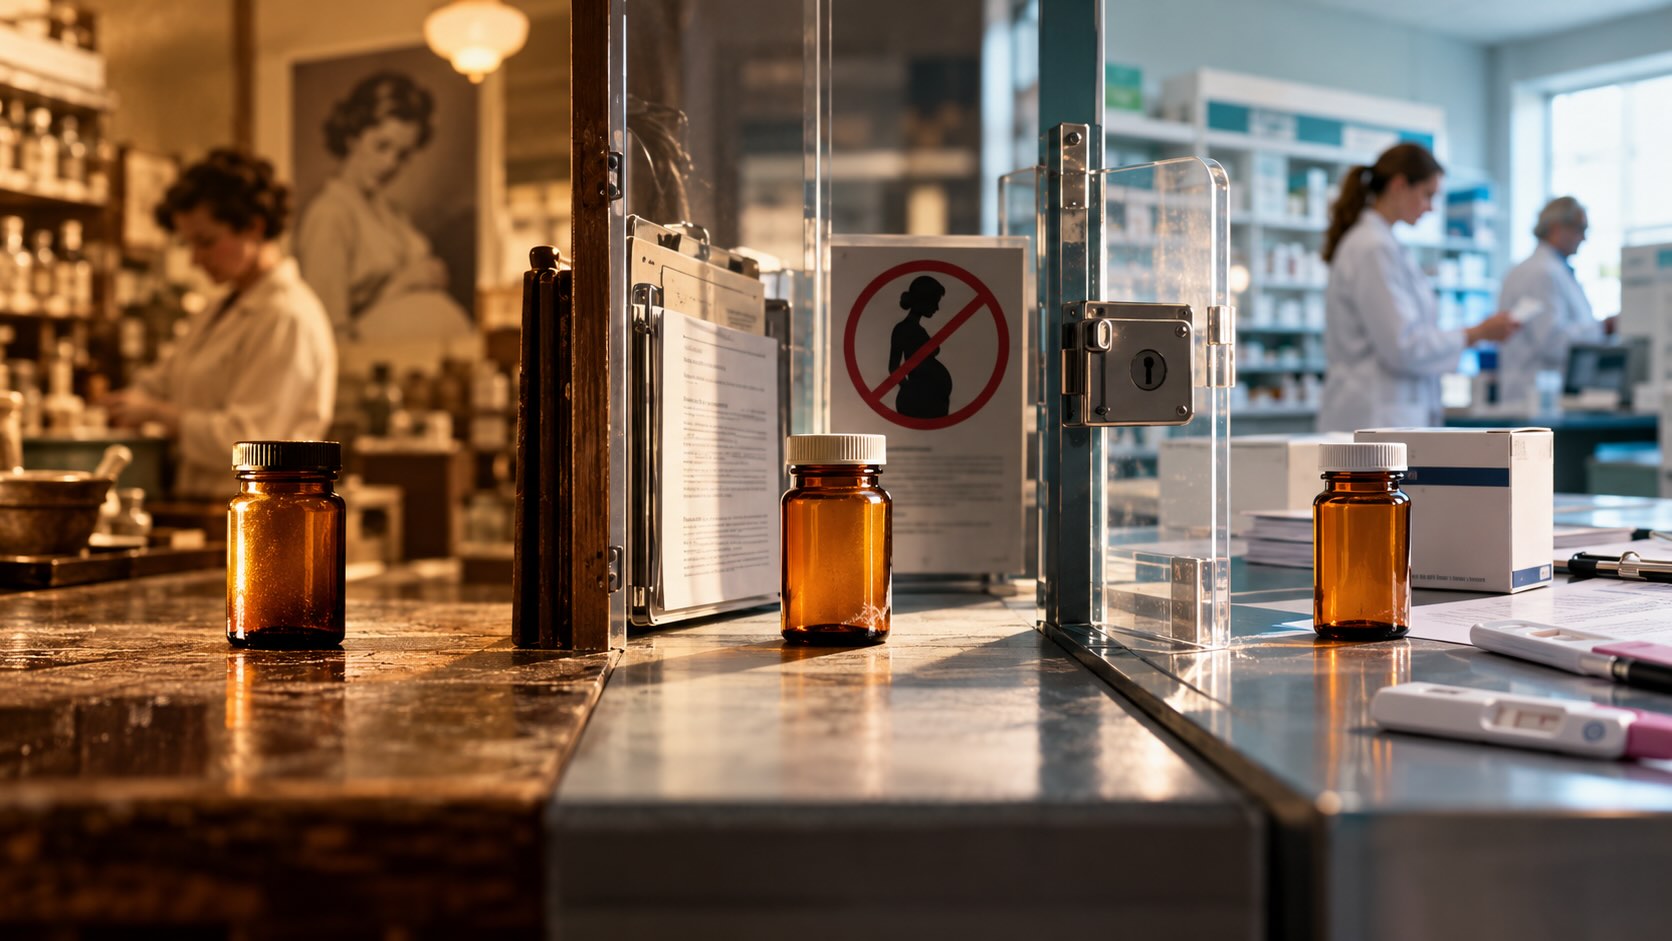
Талидомид нельзя было вывести на рынок как обычное рецептурное лекарство. Для него Селджен создала S.T.E.P.S. — System for Thalidomide Education and Prescribing Safety, систему обучения и безопасного назначения талидомида.
Её задача была предельно конкретной: не допустить воздействия препарата на плод.
Для этого контролировались сразу несколько участников лекарственной цепочки — врачи, пациенты и аптеки. Назначение и отпуск препарата были связаны с регистрацией, информированием, соблюдением требований контрацепции и тестирования на беременность для пациенток с репродуктивным потенциалом, а также с ограниченным отпуском препарата.
Именно здесь история талидомида совершила второй исторический поворот.
Лекарство, которое несколькими десятилетиями ранее стало одним из главных аргументов за усиление государственного контроля фармацевтического рынка, теперь помогало формировать другую регуляторную идею: иногда риск можно контролировать не только инструкцией и предупреждением на упаковке, но и архитектурой самого доступа к препарату.
Когда лекарством становится не только молекула
Для современной фармацевтики эта мысль кажется привычной.
Есть препараты, которые нельзя просто зарегистрировать, поставить на склад дистрибутора и отправить в аптечную сеть. Их безопасное применение требует дополнительной инфраструктуры: регистрации участников программы, обучения, лабораторного мониторинга, специальных условий назначения или отпуска.
Но в конце 1990-х подобная модель была гораздо менее привычной.
S.T.E.P.S. стала одним из наиболее известных ранних примеров контролируемого распределения лекарственного препарата в США. При её создании использовался и опыт обращения других лекарств с серьёзными рисками, в частности изотретиноина и клозапина.
Позднее эта логика получила гораздо более системное воплощение в американской регуляторной практике управления рисками, включая программы REMS — Risk Evaluation and Mitigation Strategies.
Получается историческая симметрия.
Талидомид сначала помог изменить правила допуска лекарств на рынок.
А затем его возвращение помогло показать, что регулирование не заканчивается в момент выдачи разрешения на маркетинг.
Иногда самое сложное начинается после него.
А потом талидомид вошёл в онкологию
В 1998 году официальным показанием Thalomid была не онкология, а узловатая лепрозная эритема.
Но именно в те годы начиналась другая глава истории молекулы.
Исследователи изучали противовоспалительные, иммуномодулирующие и антиангиогенные свойства талидомида. Ангиогенез — образование новых кровеносных сосудов — играет важную роль в росте некоторых опухолей, поэтому способность вмешиваться в этот процесс привлекла внимание онкологов.
Особенно важным направлением стала множественная миелома — злокачественное заболевание плазматических клеток костного мозга.
В мае 2006 года FDA одобрило Thalomid в комбинации с дексаметазоном для лечения пациентов с впервые диагностированной множественной миеломой.
К этому времени история одной молекулы уже охватывала почти невероятную последовательность ролей: седативный препарат, причина глобальной лекарственной катастрофы, символ усиления фармацевтического регулирования, средство лечения осложнения лепры и, наконец, противоопухолевый препарат.
Но произошло ещё кое-что.
Селджен превратила фармакологию талидомида в платформу для разработки нового поколения иммуномодулирующих препаратов. Одним из них стал леналидомид (lenalidomide), получивший торговое название Revlimid.
В 2005 году FDA одобрило Revlimid для определённой группы пациентов с миелодиспластическими синдромами, а в июне 2006 года — в комбинации с дексаметазоном для пациентов с множественной миеломой, ранее получавших как минимум одну линию терапии.
Молекула, ассоциировавшаяся прежде всего с катастрофой 1960-х, фактически стала отправной точкой для целого направления современной онкогематологии.
Репутация молекулы и её фармакология — не одно и то же
История талидомида хорошо показывает одну из особенностей фармацевтической индустрии, которую легко потерять в публичном обсуждении лекарств.
У молекул нет моральной категории «хорошая» или «плохая».
Есть фармакологические эффекты, терапевтические преимущества, дозы, показания, противопоказания, популяции пациентов и риски.
Один и тот же механизм может оказаться катастрофическим в одной клинической ситуации и полезным в другой.
Это вовсе не означает, что трагедию талидомида можно рассматривать как обычную побочную страницу истории фармакологии. Напротив: именно масштаб последствий сделал контроль его повторного применения настолько принципиальным.
Возвращение талидомида стало возможным не потому, что медицина решила забыть прошлое.
Оно стало возможным потому, что медицина попыталась встроить память о прошлом непосредственно в систему обращения препарата.
- 18 мая 1962: талидомид стал символом новой эры лекарственной безопасности
- Mezigdomide укрепляет позиции Bristol Myers в борьбе за рынок миеломы
Контекст рынка и отрасли:
Почему эта история важна сегодня
23 сентября 1998 года интересно не столько как день возвращения старого лекарства, сколько как дата изменения самой логики фармацевтического рынка.
Современная индустрия всё чаще работает с препаратами, обладающими высокой эффективностью и одновременно серьёзными рисками. Онкология, гематология, иммунология, орфанные заболевания, клеточная и генная терапия постоянно ставят перед регуляторами один и тот же вопрос: что делать, если потенциальная польза лечения велика, но обычной инструкции по медицинскому применению недостаточно для управления безопасностью?
Ответ постепенно сместился от простого «разрешить или запретить» к управлению соотношением пользы и риска.
Для производителя это означает, что продукт сегодня — не только действующее вещество, форма выпуска и регистрационное удостоверение. В некоторых случаях частью продукта фактически становится инфраструктура его безопасного применения.
Для врача это означает дополнительные обязанности при выборе пациента и мониторинге терапии.
Для аптеки и дистрибуции — возможность превращения логистической цепочки в элемент системы фармаконадзора и управления риском.
Для пациента — более сложный доступ к препарату, но именно эта сложность иногда делает доступ вообще возможным.
Эта параллель особенно важна для российского фармрынка. По мере появления всё более сложных и потенциально рискованных методов терапии ценность будет смещаться от простой способности поставить препарат на рынок к способности управлять его применением на всём пути пациента.
История Thalomid показывает: безопасность лекарства определяется не только характеристиками молекулы. Она зависит и от системы, внутри которой эта молекула используется.
Для профессионального сообщества:
Данная публикация предназначена для специалистов здравоохранения и участников фармрынка. Аналитические выводы редакции носят информационный характер и не являются призывом к самолечению или заменой очной консультации врача. При работе с лекарственными препаратами необходимо руководствоваться официальной инструкцией и мнением профильного специалиста. Полный текст дисклеймера.
Источники и материалы
- FDA, Thalomid NDA 20-785 — Celgene response containing U.S. marketing launch date and first post-marketing prescription
- FDA, Thalomid Approval Letter, NDA 20-785, 16 July 1998
- FDA, Orphan Drug Designations and Approvals — Thalidomide / Thalomid for erythema nodosum leprosum
- FDA, Frances Oldham Kelsey: Medical reviewer famous for averting a public health tragedy
- FDA, Promoting Safe & Effective Drugs for 100 Years