Лекарство, которого не существовало
Как для одного младенца разработали персональную генную терапию — и почему эта история меняет представление о будущем фармацевтики
11 ноября, в Международный день патологии, вспоминаем историю Кэй-Джея Малдуна — американского мальчика, который 25 февраля 2025 года первым в мире получил препарат для редактирования ДНК, созданный специально под его генетический вариант. За шесть месяцев исследователи разработали экспериментальную терапию, которой прежде не существовало. Спустя год ребёнок учился ходить и говорить, а врачи сообщали об улучшении контроля опасного наследственного заболевания. Эта история показывает, как точная молекулярная диагностика может изменить саму логику разработки лекарств.
Диагноз, который не оставлял времени
Филадельфия, август 2024 года. Новорождённому Кэй-Джею Малдуну всего два дня, но его состояние стремительно ухудшается. Мальчик становится вялым, возникают нарушения дыхания. Анализ крови показывает концентрацию аммиака более 1000 мкмоль/л при нормальных значениях примерно 9-33 мкмоль/л.
Это не обычное осложнение первых дней жизни. В организме ребёнка практически не работает один из важнейших механизмов обезвреживания токсичных продуктов обмена веществ.
Врачи Детской больницы Филадельфии (Children’s Hospital of Philadelphia, CHOP) диагностируют тяжёлый дефицит карбамоилфосфатсинтетазы I — фермента CPS1, необходимого для работы цикла мочевины.
Когда организм расщепляет белки, образуется аммиак. В норме печень преобразует его в мочевину, которая затем выводится почками. Но при недостаточности CPS1 этот процесс нарушается. Аммиак накапливается в крови, проникает в мозг и способен вызывать необратимые неврологические повреждения.
При наиболее тяжёлой неонатальной форме заболевания смертность в раннем младенчестве оценивается примерно в 50%.
Кэй-Джею немедленно начали интенсивную терапию, включая аппаратное очищение крови. В дальнейшем ему требовались строгие ограничения белка в питании и препараты, помогающие выводить из организма избыток азота.
Проблема заключалась в том, что даже при таком лечении сохранялся риск внезапного повышения аммиака. Инфекция, изменение питания или другое физиологическое напряжение могли привести к метаболическому кризу.
В возрасте пяти месяцев мальчика включили в список ожидания трансплантации печени.
Пересадка могла обеспечить организм работающим циклом мочевины. Но до операции ребёнку ещё предстояло дожить, избежав тяжёлого повреждения мозга.
Когда диагноз превращается в инструкцию для создания лекарства
Параллельно с лечением врачи получили результаты генетического исследования.
Оказалось, что у ребёнка два различных повреждающих варианта гена CPS1, по одному от каждого родителя. Оба приводили к преждевременному прекращению синтеза полноценного фермента.
Один из вариантов, Q335X, оказался потенциально подходящим для точечного генетического исправления.
Это обстоятельство принципиально изменило ситуацию.
Обычно фармацевтическая разработка начинается с заболевания, которым страдает определённая группа пациентов. Исследователи определяют терапевтическую мишень, создают молекулу, изучают её свойства и постепенно переходят к клиническим испытаниям.
Но у Кэй-Джея не было времени ждать появления нового коммерческого препарата. А редкость конкретного генетического варианта практически исключала разработку лекарства по традиционной модели.
Исследователи CHOP и Медицинской школы Пенсильванского университета (Penn Medicine) предложили другой подход.
Не искать лекарство для всех пациентов с дефицитом CPS1, а создать генетический редактор для конкретного варианта, обнаруженного у одного ребёнка.
Работу возглавили врач-генетик Ребекка Аренс-Никлас (Rebecca Ahrens-Nicklas) и исследователь геномного редактирования Киран Мусунуру (Kiran Musunuru).
Им предстояло решить сразу несколько задач: найти способ исправления последовательности ДНК, обеспечить доставку генетического редактора в печень, проверить безопасность экспериментальной системы и получить разрешение на её применение.
И всё это — в течение нескольких месяцев.
Как исправить одну букву ДНК
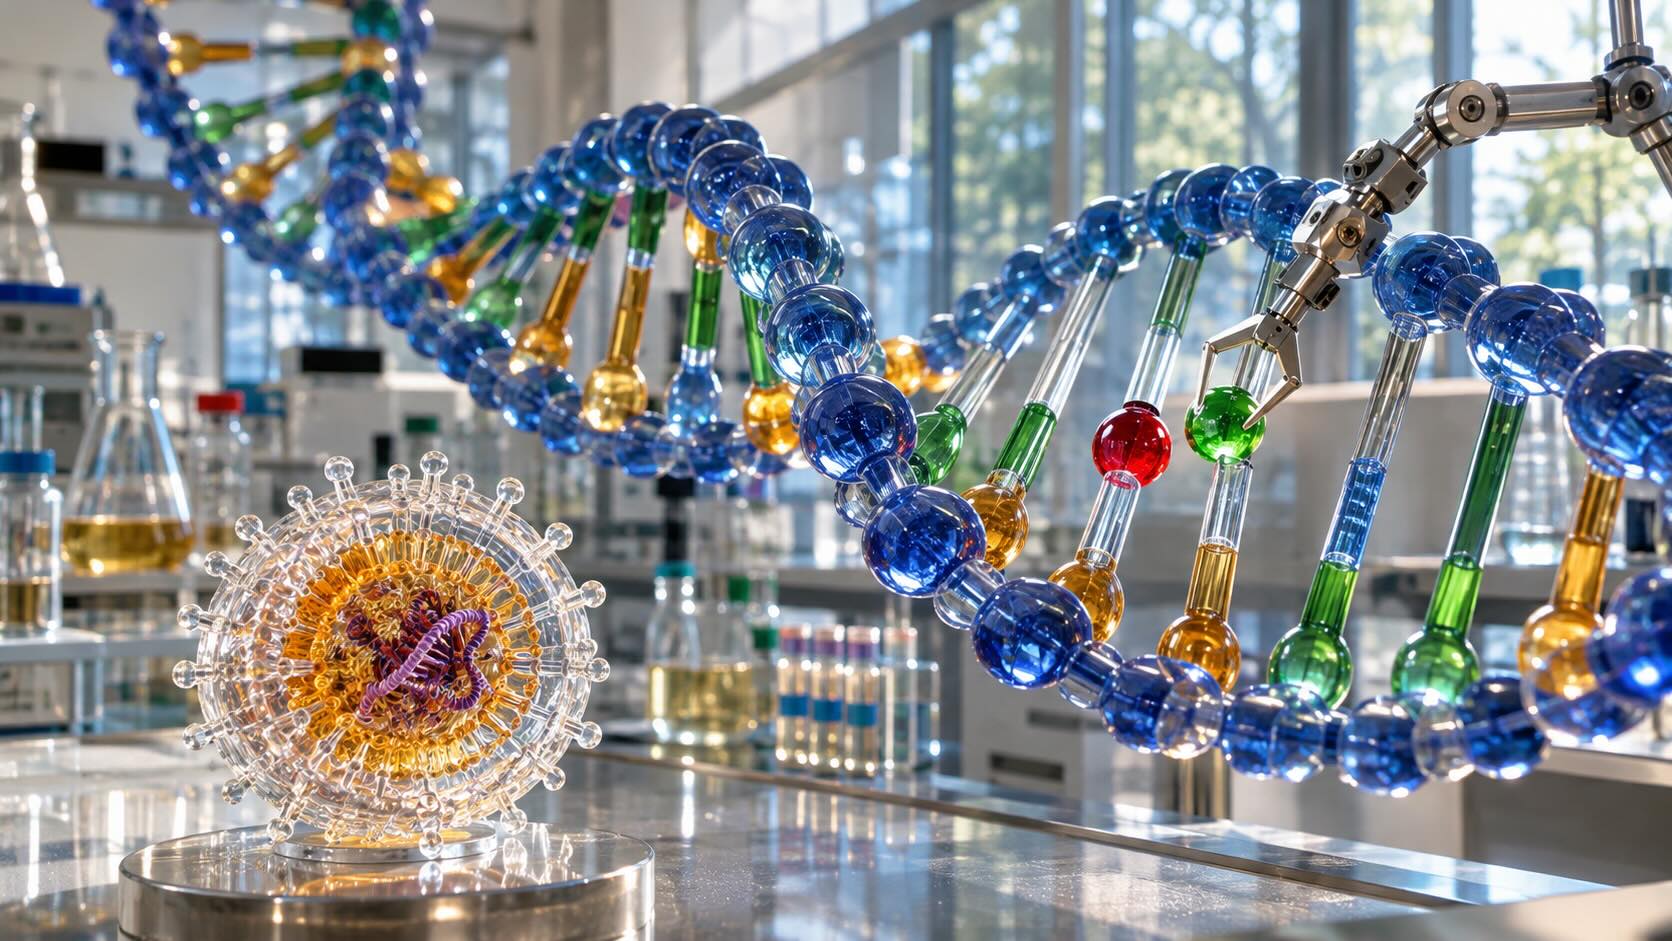
В основе терапии лежала технология base editing — редактирование оснований ДНК.
Обычное редактирование CRISPR-Cas9 часто предполагает разрезание двух цепей ДНК в заданном участке. Затем клеточные механизмы восстанавливают повреждение, что позволяет изменять генетическую последовательность.
Редактирование оснований работает иначе. Специально сконструированный молекулярный комплекс способен химически преобразовать определённое основание ДНК в другое без необходимости создавать двухцепочечный разрыв.
Для Кэй-Джея использовали адениновый редактор, позволяющий осуществить замену, результат которой соответствует переходу A в G в целевой последовательности.
Такой подход давал возможность исправить один из двух повреждающих вариантов CPS1 и восстановить способность части клеток печени производить функциональный фермент.
Важная деталь: исследователи не собирались заменять весь ген, пересаживать клетки или переписывать геном ребёнка целиком.
Требовалось исправить конкретную молекулярную ошибку.
Препарат представлял собой систему из двух основных РНК-компонентов: матричной РНК с инструкцией для синтеза белка-редактора и направляющей РНК, определяющей место редактирования.
Их поместили в липидные наночастицы — микроскопические структуры из жировых компонентов, позволяющие доставлять РНК внутрь клеток.
После внутривенного введения наночастицы должны были преимущественно попадать в печень. Уже внутри клеток синтезировался генетический редактор, который находил заданную последовательность ДНК.
Экспериментальный препарат получил название kayjayguran abengcemeran, сокращённо k-abe.
Его создание стало возможным благодаря десятилетиям исследований CRISPR, систем доставки РНК и молекулярной биологии печени.
Сама технология не возникла за шесть месяцев. За это время учёные адаптировали существующие научные инструменты к генетической особенности конкретного ребёнка.
25 февраля 2025 года: первая инфузия
Перед применением у человека исследователи проверили работу редактора в клеточных моделях, изучили его активность на животных и оценили риск нежелательного редактирования других участков генома.
Затем специалисты подали документы в Управление по санитарному надзору за качеством пищевых продуктов и медикаментов США (FDA).
Разрешение было выдано по механизму индивидуального расширенного доступа к исследуемому препарату — single-patient expanded access IND.
Это не означало, что FDA зарегистрировало новое лекарство для массового применения. Регулятор разрешил экспериментальное лечение конкретного пациента в условиях специального медицинского и этического контроля.
Родители Кэй-Джея, Николь и Кайл Малдун, оказались перед сложнейшим выбором.
Один путь предполагал продолжение поддерживающей терапии с ожиданием пересадки печени. Другой — применение генетического препарата, который ранее не вводили ни одному человеку.
При этом никто не мог гарантировать, что экспериментальная терапия поможет.
Родители согласились.
25 февраля 2025 года семимесячному Кэй-Джею провели первую внутривенную инфузию k-abe.
Начальная доза была небольшой. Это позволяло оценить переносимость препарата, прежде чем повышать интенсивность лечения.
В марте и апреле ребёнок получил ещё две инфузии.
Так экспериментальная разработка, существовавшая несколько месяцев назад лишь как молекулярная концепция, стала реальным медицинским вмешательством.
Первые результаты: не исчезновение болезни, а изменение её тяжести
В мае 2025 года исследователи опубликовали первые клинические результаты в журнале New England Journal of Medicine.
В статье были представлены данные после двух первоначальных инфузий и семи недель наблюдения с момента начала лечения.
Мальчик стал переносить больше белка в питании. Это было особенно важно для растущего организма, которому необходимы аминокислоты для формирования тканей.
После второй инфузии врачам удалось вдвое уменьшить дозу глицерола фенилбутирата (glycerol phenylbutyrate) — препарата, способствующего удалению из организма избыточного азота.
Кроме того, ребёнок перенёс несколько вирусных инфекций без тяжёлого гипераммониемического криза, хотя раньше подобные состояния представляли для него серьёзную опасность.
В первые семь недель наблюдения исследователи не зарегистрировали серьёзных нежелательных явлений. При этом отмечались временные изменения печёночных ферментов, требовавшие контроля.
Результаты выглядели обнадёживающими, но не означали полного излечения.
У ребёнка сохранялось наследственное заболевание, и он продолжал нуждаться в медицинском наблюдении и поддерживающем лечении.
3 июня 2025 года, после более чем 300 дней госпитализации, Кэй-Джей впервые отправился домой.
Для его семьи это был прежде всего конец почти десятимесячного пребывания в больнице. Для исследователей — первое свидетельство того, что индивидуальное редактирование генома может иметь практический клинический смысл.
Что стало известно спустя год
25 февраля 2026 года исполнился год с момента первой инфузии.
В опубликованном к этой дате сообщении CHOP специалисты подтвердили, что ребёнок получил три дозы терапии с февраля по апрель 2025 года и продолжал хорошо переносить лечение.
По информации больницы, он мог получать больше белка с пищей, нуждался в меньшем количестве препаратов для удаления азота и лучше переносил обычные детские инфекции с точки зрения контроля аммиака.
Кэй-Джей также достигал важных этапов развития: начал ходить и говорить.
Однако эти наблюдения необходимо интерпретировать осторожно. Само достижение возрастных навыков не доказывает, что их причиной стало именно генетическое редактирование. Для ребёнка, перенёсшего тяжёлое заболевание и длительную госпитализацию, значение имеют многие факторы.
Исследователи также не получили прямого измерения доли исправленных клеток печени у самого пациента. Биопсию для такой оценки сочли чрезмерно рискованной.
Поэтому клинические улучшения согласуются с ожидаемым действием терапии, но не позволяют точно установить масштаб генетического исправления в организме.
Остаются открытыми и вопросы длительной безопасности, устойчивости эффекта, возможного нежелательного редактирования ДНК и необходимости последующих введений.
Речь идёт о многообещающем индивидуальном клиническом результате, а не о доказанной эффективности метода для широкой популяции пациентов.
Лекарство для одного человека — фармацевтика для миллионов?
Главное значение истории Кэй-Джея выходит за пределы одного наследственного заболевания.
Традиционная фармацевтическая модель экономически ориентирована на препараты, которые можно применять у достаточно большой группы пациентов.
Даже лекарства для редких заболеваний обычно разрабатываются для определённой клинической популяции.
Но существуют тысячи генетических вариантов, каждый из которых встречается у очень небольшого числа людей. Для некоторых мутаций потенциальных пациентов могут быть единицы.
Создание отдельного лекарственного продукта для каждого такого варианта по обычной процедуре экономически и организационно чрезвычайно сложно.
Именно здесь возникает новая идея: разрабатывать не каждый препарат с нуля, а использовать общую технологическую платформу, в которой отдельные компоненты можно изменять под конкретного пациента.
В случае Кэй-Джея такой платформой стали система редактирования оснований и доставка РНК с помощью липидных наночастиц.
Для другой подходящей мутации теоретически можно сохранить многие элементы платформы, изменив прежде всего направляющую РНК, определяющую генетическую мишень.
Это не означает, что каждый новый препарат автоматически будет безопасным. Любая новая последовательность способна изменить эффективность редактирования и характер возможных побочных эффектов.
Но если общие компоненты уже хорошо изучены, объём работ для следующего пациента потенциально можно сократить.
В этом и заключается наиболее интересное следствие эксперимента: индивидуальным может стать не весь процесс разработки, а лишь его критически важная часть.
При этом сама идея лекарства для одного пациента появилась раньше истории Кэй-Джея. Например, в 2019 году исследователи описали применение индивидуально разработанной антисмысловой терапии при редком генетическом заболевании.
Отличие случая Малдуна заключается в использовании персонализированного редактирования самой ДНК непосредственно в организме пациента.
- Редактирование ДНК становится безопаснее — и это может изменить лечение навсегда
- Таргетные липидные наночастицы открывают новые возможности CRISPR-терапии
Контекст рынка и отрасли:
Почему эта история важна сегодня
Для медицины история Кэй-Джея показывает, насколько изменилась роль молекулярной диагностики.
Раньше генетическое исследование часто помогало уточнить диагноз, прогноз или риск передачи заболевания потомству. Теперь в некоторых ситуациях результат секвенирования способен стать исходным материалом для разработки конкретного терапевтического инструмента.
Диагностика в таком случае перестаёт быть только способом описания болезни. Она становится первым этапом создания лекарства.
Для врачей это означает необходимость более тесного сотрудничества между клиническими генетиками, специалистами по обменным заболеваниям, молекулярными биологами, фармакологами и экспертами по лекарственной безопасности.
Но особенно серьёзные вопросы возникают перед фармацевтической индустрией.
Как организовать производство препарата, предназначенного для одного человека? Как проверить качество каждой индивидуальной партии? Какие исследования безопасности можно переносить с одной версии платформы на другую, а какие необходимо повторять?
Как оценивать эффективность, если полноценное рандомизированное исследование практически невозможно из-за отсутствия достаточного числа пациентов?
И наконец, кто должен оплачивать создание терапии, которая может никогда не получить массового коммерческого применения?
История Кэй-Джея пока не даёт ответов на все эти вопросы.
Однако она демонстрирует, почему прежняя граница между фундаментальной генетикой, фармацевтическим производством и индивидуальной медицинской практикой постепенно становится менее жёсткой.
Особую роль здесь играет регуляторная система.
FDA разрешило применение k-abe в рамках специальной процедуры для одного пациента, но такой подход не заменяет общепринятых требований к безопасности и качеству.
Если индивидуальное редактирование генома получит дальнейшее развитие, регуляторам предстоит определить, какие элементы платформы можно оценивать совместно, а какие должны проходить отдельную проверку для каждой новой генетической мишени.
Не менее важен вопрос доступности. В случае Кэй-Джея разработку обеспечило сотрудничество крупных академических центров, государственных исследовательских программ и технологических компаний.
Пока неизвестно, сможет ли подобная модель работать в обычных медицинских учреждениях, в странах с ограниченными ресурсами и для пациентов, заболевания которых не привлекают большого исследовательского внимания.
Поэтому говорить о наступлении эпохи массовых индивидуальных генетических лекарств преждевременно.
Но впервые одна из возможных моделей их разработки прошла путь от установленной мутации до лечения конкретного ребёнка за считаные месяцы.
Для профессионального сообщества:
Данная публикация предназначена для специалистов здравоохранения и участников фармрынка. Аналитические выводы редакции носят информационный характер и не являются призывом к самолечению или заменой очной консультации врача. При работе с лекарственными препаратами необходимо руководствоваться официальной инструкцией и мнением профильного специалиста. Полный текст дисклеймера.
Источники и материалы
- Children’s Hospital of Philadelphia. Personalized Medicine Beyond KJ
- Musunuru K. et al. Patient-Specific In Vivo Gene Editing to Treat a Rare Genetic Disease. New England Journal of Medicine, 15 мая 2025 года
- Children’s Hospital of Philadelphia. One-Year Anniversary of World’s First Personalized CRISPR Gene Therapy for Child with Rare Genetic Disease, 24 февраля 2026 года
- FDA. Human Gene Therapy Products Incorporating Human Genome Editing. Guidance for Industry, январь 2024 года
- European Society of Pathology. International Pathology Day, 11 ноября 2026 года